EUDAMED EMDN Code: Z129006 Laufbänder für Physiotherapie und/oder Diagnostik Anwendung EUDAMED EMDN Code: Z129006 TREADMILLS FOR PHYSIOTHERAPY AND/OR DIAGNOSTIC USES
An alle relevanten Wirtschaftsakteure, Hersteller, Importeure, EU-Bevollmächtigte, Distributoren, Händler, OEM/PLM, Gesundheitseinrichtungen, Medizintechniker, Kunden, Benannten Stellen und Behörden sowie Stakeholder
Laufbänder mit Motorantrieb sind seit vielen Jahrzehnten auch in Gesundheitseinrichtungen mit Anwendungen in Diagnostik und Therapie nicht mehr wegzudenken. Gleichwohl sind aber auch Risiken und Unfälle mit ernsthafte Verletzungsfolgen und seltenen Todesfällen mit diesen kraftvollen Maschinen bekannt. Der medizinische Nutzen überwiegt aber deutlich das Risiko!
Dieses Dokument widmet sich der korrekten Risikoklassifizierung durch die Hersteller um allen involvierten Wirtschaftsakteuren, Behörden und Stakeholdern zu ermöglichen die Verantwortungen, notwendigen Aktionen und Risiken entsprechend einzuschätzen, zu planen und durchzuführen.
Risiko-Klasse | Regel | CE-Zeichen | Benannte Stelle | Bewertung | Bewertung |
IIa oder IIb | 9 |
oder andere Nummer | ja | korrekt |
|
I | 13 |
| nein | falsch |
|
Aus der MDR ergibt sich, dass eine falsche Klassifizierung eines Medizinproduktes dazu führt, dass das Produkt nicht verkehrsfähig ist und somit auch nicht auf dem Europäischen Markt vertrieben bzw. in Verkehr gebracht werden darf.
Die Anwendbarkeit der Regel 9, resp. die Abgabe oder der Austausch von Energie bei der Anwendung von Laufbänder als Medizinprodukt ergeben sich nicht nur aus der Zweckbestimmung, der Logik und den physikalischen sowie biomechanischen Grundsätzen beim Gehen und Laufen auf dem Laufband, sondern wurden unzählige Male nicht nur durch den Laufband- Hersteller h/p/cosmos sondern u.a. wie folgt von unabhängigen Behörden und/oder Stellen und Experten aus Industrie und Wissenschaft bestätigt:
28.02.2025 | BfArM Bescheid vom 28.02.2025 mit Geschäftszeichen: 91.3.32-5634-K-0049/24 Mit Schreiben vom 11.10.2024 hat h/p/cosmos als Hersteller beim BfArM (Bundesinstitut für Arzneimittel und Medizinprodukte) den Antrag gestellt, auf Grundlage von § 6 Abs. 2 MPDG über die Klassifizierung eines Laufbands mit Motorantrieb und Schnittstelle zu entscheiden. Das BfArM hat auf Antrag von h/p/cosmos bestätigt, dass bei bestimmungsgemäßer Verwendung des Laufbands ein Energieaustausch mit der Patientin oder dem Patienten stattfindet.
|

h/p/cosmos sports & medical gmbh Am Sportplatz 8 DE 83365 Nussdorf-Traunstein / Germany EUDAMED SRN: DE-MF-000006147 phone +49 86 69 86 42 0 fax +49 86 69 86 42 49 email@hpcosmos.com www.hpcosmos.com
Gekürzter Auszug aus dem BfArM Bescheid vom 28.02.2025 für ein „einfaches und ganz normales“ Laufband ohne robowalk Gangtrainer, ohne Perturbation und ohne hohe Geschwindigkeiten mit den Spezifikationen: Motorantrieb, Lauffläche 150/50 cm, Geschwindigkeit 0 … 22 km/h, Steigungswinkel 0 … 25%, Schnittstelle für EKG und/oder Spiroergometrie, Optional Herzfrequenzmessung durch Zubehör (z.B. POLAR), Optional verstellbare Handläufe, Laufband ohne Messfunktion, Laufband ohne Diagnostikfunktion, Anwendung für Physiotherapie und Diagnostik. | |
1998 bis 2025 jedes Jahr | Benannte Stelle: TÜV SÜD Product Service GmbH, München Zertifizierungsaudit und jährliches Überwachungsaudit von 1998 nach MDD / MPG und seit 2022 nach MDR / MPDG / ISO 13485 samt Überprüfung der technischen Dokumentation mit Bestätigung zur Anwendbarkeit der Regel 9. https://www.hpcosmos.com/de/kontakt-support/media-downloads/sicherheit-zertifikate |
13.09.2024 | Bayerisches Landesamt für Gesundheit und Lebensmittelsicherheit, München Freiverkaufszertifikat Nr./No. AP-2697-22-V6032-46309/12024 nach Art. 60 Verordnung (EU) 2017/745 i.V.m. § 10 Medizinprodukte-Durchführungsgesetz (MPDG) in den jeweils geltenden Fassungen zur Vorlage bei den zuständigen Behörden. ... nach jeweiliger Überprüfung der EU – Konformitätserklärungen https://www.hpcosmos.com/de/kontakt-support/media-downloads/sicherheit-zertifikate Auch bestätigt durch Freiverkaufszertifikate / Free Sales Certificates z.B. mit Datum u.a.: 08.05.2002, 28.06.2007, 02.05.2013, 18.07.2014, 01.09.2022, 29.08.2023 |
18.12.2023 | Paris Lodron Universität Salzburg / Univ.-Prof. Dr. Hermann Schwameder Stellungnahme zu Austausch bzw. Abgabe von Energie beim Gehen und Laufen auf einem Laufband Paris Lodron Universität Salzburg, Sport- und Bewegungswissenschaft, Fachbereichsleiter, Leiter AG Biomechanik, Schlossallee 49, 5400 Hallein-Rif, Austria download |
30.11.2023 | Universitätsklinikum Halle (Saale) / apl. Prof. Dr. phil. Rene Schwesig Einschätzung zu Energieaustausch bei Belastungen auf Laufbandergometern Forschungslaborleiter, MLU Halle-Wittenberg, Medizinische Fakultät, Universitätsklinikum Halle (Saale), Department für Orthopädie, Unfall·und Wiederherstellungschirurgie, Labor für Experimentelle Orthopädie & Sportmedizin, Ernst-Grube-Straße 40, 06120 Halle (Saale) download |
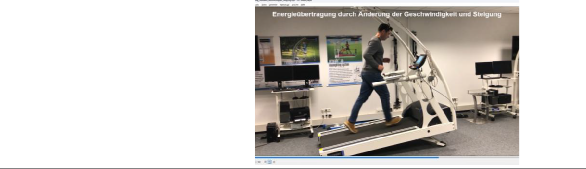
13.02.2023 und 04.10.2023 | Dr. Björn Zimmermann / Sportwissenschaftler und Prokurist bei h/p/cosmos Dr. Zimmermann hat zum Thema Energieübertragung vom elektrisch betriebenen Laufband auf den menschlichen Körper auch ein PDF und ein kurzes Video erstellt. download PDF 20230213_Zimmermann_hpcosmos_Begruendung_Energietransfer_Laufband_Risikoklasse_II_EN_DE.pdf
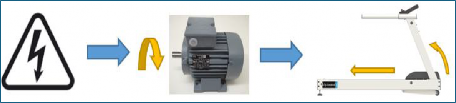
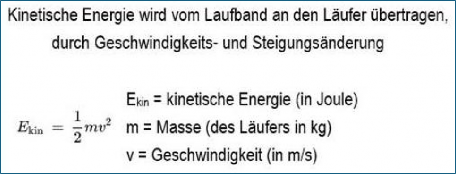
Elektrische Energie in kinetische Energie
20231004_Energieuebertrag_Laufband_Geschwindigkeit_Steigung.mp4 |
8. April 2011 | Regierung von Oberbayern – Gewerbeaufsichtsamt München […] „Die Klassifizierung von Medizinprodukten folgt prinzipiell den Grundgedanken - je höher das potentielle Risiko für negative Auswirkungen auf den menschlichen Körper, umso höher ist das Medizinprodukt in die entsprechende Klasse einzustufen. Nach den Empfehlungen, auf der Basis üblicher Anwendungen von Medizinprodukten, der Arbeitsgruppen von EUROM VI und F+O werden Laufband- Ergometer in der Liste von Klassifizierungsbeispielen gemäß Abschnitt "Ergometrie" der Klasse IIa zugeordnet. Abweichend von dieser Einstufung wird, unter Berücksichtigung von Abschnitt II Nr. 2.5 Anhang IX Klassifizierungskriterien 93/42/EWG sowie der von Ihnen geschilderten potentiellen Gefährdung für Patienten im Sinne von Regel 10 - aktive diagnostische Produkte, die speziell für die Kontrolle von vitalen physiologischen Parametern bestimmt sind und bei denen die Art der Änderung zu einer unmittelbaren Gefährdung (gezielt verursachte Herzfunktionsstörung) eines Patienten führen können - Ihre Klassifizierung nach IIb befürwortet.“ […] |
Das BfArM prüft zwar jedes Produkt stets im Einzelfall unter Berücksichtigung der jeweiligen Zweckbestimmung und weiterer Leistungsdaten. Die Anwendbarkeit der Regel 9 sowie die Tatsache, dass am Laufband eine Abgabe / Austausch von mechanischer Bewegungsenergie erfolgt ist nun auch u.a. vom BfArM bestätigt. Ergo geht h/p/cosmos davon aus, dass für alle Laufbänder mit Motorantrieb die Regel 9 gilt, weil physikalische Grundgesetze und biomechanische Prinzipien beim Gehen und Laufen auf einem Laufband unabhängig von Hersteller und Modell identisch sind. Laufband mit Motor = Klasse IIa oder IIb.
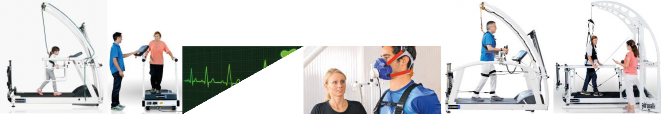
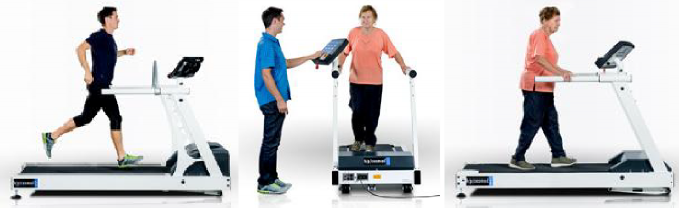
Beispielfotos von einfachen „Standard-Laufbändern“ z.B. in der Physiotherapie:
[…]
„Während der Bodenkontaktphase findet sowohl beim Laufen als auch beim Gehen eine mechanische Interaktion zwischen dem Lokomotor und dem bewegten Laufgurt des Laufbandes statt. Demnach wird die kinetische Energie des elektrisch bewegten Systems Walze-Laufgurt auf den Körper des Lokomotors übertragen, der sich in weiterer Folge nach hinten bewegt. Vor diesem Hintergrund findet also während der Bodenkontaktphase ein Energietransfer (Austausch von Energie) zwischen dem Laufgurt incl. Walze und dem Menschen statt. Mehrere Studien zeigen, dass dieser Energietransfer während des Bodenkontakts nicht konstant ist, sondern aufgrund der mechanischen Bedingungen (Brems- und Beschleunigungsphasen) fluktuiert, was sich insbesondere in der Veränderung der mechanischen Leistung während der Bodenkontaktphase zeigt und was somit ebenso auf den bereits angesprochenen Energietransfer zwischen Laufband und Lokomotor hindeutet (Savelberg et al., 1998; Sloot et al., 2014; Van Caekenberghe et al., 2012). Das Ausmaß dieser Fluktuationen ist u.a. von der Körpermasse, der Mechanik des Laufbandes, der Bewegungsgeschwindigkeit abhängig (Willwacher et al., 2021).
Sowohl die theoretischen Grundlagen und Überlegungen als auch die angeführten empirischen Untersuchungen zeigen, dass es bei der Lokomotion auf einem Laufband sowohl beim Gehen als auch beim Laufen permanent zu einer Abgabe von Energie vom Laufgurt auf den Menschen und umgekehrt kommt, also zu einem Austausch von Energie (Energietransfer) zwischen Laufband und Lokomotor.“
[…]
- Zitat Ende –
[…]
Technisch gesehen verhalten sich Laufbänder wie Transportbänder (z. B. Förderbänder, Kofferbänder): sie bewegen Gegenstände von A nach B. Steht ein Patient auf dem Laufband und dieses wird gestartet, wird der Patient nach hinten befördert. Der Massenschwerpunkt (s.o.) wird nach hinten bewegt. Der Patient muss sich bewegen, um nicht zu stürzen. Ebenso wird der Patient nach oben befördert, wenn das Laufband mittels Hubmotor in die Steigung fährt. In beiden Fällen wird kinetische Energie vom Laufband an den Patienten abgegeben.
Energieübertrag
Obwohl der Energietransfer unter Punkt 1 klar verdeutlicht wird, entspricht das Stehen auf einem Laufband nicht der klassischen Nutzung. Eine Mischform stellt jedoch eine Methodik der Lokomotionstherapie dar, bei der ein Bein auf den seitlichen Trittflächen steht und das zu trainierende Bein auf den sich bewegenden Laufgurt gestellt wird (vom Läufer selbst oder vom Therapeuten), um es passiv nach hinten zu bewegen und somit zu mobilisieren. Ähnlich verhält es sich, wenn sich der Patient in einem Gurt- oder Hebesystem (Gewichtsentlastung) befindet und beide Beine alternierend durch den Laufgurt durchbewegt werden. Diese Form wird zumeist bei Patienten mit oder ohne eingeschränkter motorischer Kontrolle der Beine (z. B. nach Schlaganfall, Hemiplegie) angewandt. Dem individuellen Bein wird somit Energie übertragen, welche teilweise oder ganz von dem Laufband abgegeben wird.
Energieübertrag
[…]
b. Geschwindigkeitsänderungen während des Gangzyklus
Dass die Laufbandgeschwindigkeit während des Gehens oder Laufens ohnehin nicht konstant ist und einer Variation unterliegt, konnten unterschiedliche Studien aufzeigen (Nigg et al. 1 995; Savelberg et al 1 998; Willwacher et al. 2001 ). Motorleistung, Steuerungsregelung, Stromversorgung, Gurtspannung- und Schmierung, Laufstil und Läufergewicht spielen hierbei eine entscheidende Rolle. Beim initialen Bodenkontakt („heel strike") wird das Laufband zunächst abgebremst und im Folgenden, bedingt durch die Motorregelung und durch das Abstoßen des Läufers („push-off'), wieder beschleunigt. Je nach Motorregelung kann die Geschwindigkeit anschließend sogar überschießen.
Der Läufer wirkt somit maßgeblich auf die Bandgeschwindigkeit ein, womit Sloot und Mitarbeitende (201 4) den Großteil des Energietransfers begründen (vom Läufer auf das Laufband). Dennoch bewirkt die kontinuierliche Geschwindigkeitsänderung innerhalb eines Gangzyklus nach Savelberg und Mitforschende (1998) eine Abgabe der Energie vom Laufband an den Probanden. Sloot und Mitarbeitende (2014) beziffern in ihren Untersuchungen bei Gehgeschwindigkeiten einen Energieübertrag in Höhe von 0, 1 1 Joule pro Schritt. Der Laufgurt „zieht" somit das Bein in der Standphase unter den Läufer (Frishberg 1983).
Energieübertrag
Motorisierte Laufbänder sind somit keine rein passiv arbeitenden Systeme, denn sie vermitteln einen positiven / aktiven Energiefluss an den Probanden. Ohnehin stellen Laufbänder, bedingt durch ihre Kraft, eine gewisse Gefahrenquelle dar, was in unterschiedlichen Studien gezeigt wurde (Noffsinger et al. 2017). Ist die übertragene Energie größer als der Patient tolerieren kann, ist dies potenziell gefährlich.
Sicherheitsstandards müssen eingehalten und Sicherheitsvorkehrungen (u.a. Sturzsicherungssystem, Not-Aus-Knopf) getroffen werden, um Schaden abzuwenden.
Fazit:
Bei der Verwendung von Laufbändern kommt es zur Abgabe oder zum Austausch von Energie an den Probanden.
[…]
Der Energieaustausch erfolgt je nach Gangmuster und / oder Laufstil etwas unterschiedlich.
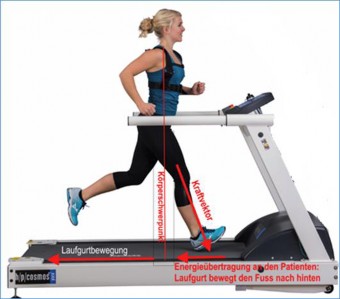 Image: h/p/cosmos
Speziell bei der Landung auf dem Laufgurt des Laufbandes resp. beim Aufsetzen der Ferse vor dem Körperschwerpunkt (COM Center Of Mass), wird dem menschlichen Körper signifikant Bewegungsenergie durch den Laufgurt zugeführt.
Diese Bewegungsenergie bewegt das jeweilige Bein nach dem Bodenkontakt (Fersenaufsatz) dann von der Position vor dem Körperschwerpunkt nach hinten.
Daher sind die meisten medizinischen und professionellen Laufbänder mit sehr starken Antriebsmotoren von 2.2 bis 3.3 kW ausgerüstet und meist mit 16 Ampere abgesichert. Es wird von den meisten Laufbandherstellern auch eine eigene Stromleitung (englisch „dedicated line“) nur für das Laufband vorgegeben. Grund ist, weil bei der Landung mit der Ferse die Kraftvektoren des Beins gegen die Laufrichtung des Laufgurts wirken und dadurch der Motor kurzzeitig sehr hohe Stromverbrauch hat, um das Bein zu bewegen und um den Laufgurt durch diese Kraftvektoren nicht signifikant abzubremsen.
Wichtig: Die Körpermasse des Menschen (speziell Rumpf und Kopf) hat auf einem Laufband keine Horizontalgeschwindigkeit vergleichbar mit einem Lauf auf der Strasse (overground). Nur die Beine und Arme bewegen sich zyklisch signifikant auch horizontal nach vorne und nach hinten.
Natürlich wirkt die Muskulatur in den Beinen durch „Zugbewegung“ auch signifikant mit nach dem Fersenaufsatz auf dem Laufgurt. Aber weil beim Laufen auf dem Laufband die Horizontalgeschwindigkeit und damit die kinetische Energie der Körpermasse annähernd fehlen (hier liegt eben einer der grundlegenden Unterschiede zum Lauf auf der Strasse), muss speziell beim Fersenaufsatz vor dem Körperschwerpunkt auf dem Laufgurt der Antriebsmotor und der Laufgurt eine hohe Energiezufuhr / Energieaustausch leisten, um gegen diese Kraftvektoren zu wirken und um das Bein unter dem Körperschwerpunkt zu „schieben“.
Beim Abdruck mit den Zehen am hinteren Ende der Lauffläche erfolgt der Energieaustausch dann umgekehrt.
Durch einen starken Abdruck (englisch „push off“) bei gerader Lauffläche aber noch mehr beim Gehen und/oder Laufband bergauf mit Steigungswinkel, wird dem Laufgurt durch die Muskelkraft des Menschen mechanische Bewegungsenergie zugeführt. Der Antriebsmotor des Laufbandes wird in diesen kurzen Phasen sogar generatorisch und kann ganz kurzzeitig sogar Strom erzeugen.
Um den Laufgurt des Laufbandes durch diese Energiezufuhr durch den Menschen nicht über die Sollgeschwindigkeit des Laufgurts hinaus zu beschleunigen, muss der Motor des Laufbands den Laufgurt in dieser Phase sogar etwas bremsen. Dieser Effekt ist eindeutig auch elektrisch messbar am Antriebsmotor und der elektronischen Motorregelung des Laufbands.
Wird ein Laufband zusätzlich auch noch zur Perturbation eingesetzt und werden am Laufband unvermittelt Störreize gesetzt werden wie „Stolpern“ oder „Ausrutschen“ (durch hohe Beschleunigungen oder Abbremsungen des Laufgurts), dann ist der Energieaustausch zwischen dem Laufgurt und dem Menschen noch intensiver und auch noch gefährlicher.
Auch u.a. für eine solche Spezialanwendung gibt h/p/cosmos vor:
Vorgeschriebene Sturzsicherung / Fallstoppsicherung (z.B. Sicherheitsbügel [cos10170xx] mit Brustgeschirr [cos14903-xx] und Zugseil [cos10670-01] oder Sturzsicherungssystem zur Deckenmontage [cos15866xx] oder airwalk ap [cos30028] Gewichtsentlastungs-System) für alle Anwendungen, bei den ein Sturz ein unzumutbares Risiko darstellen könnte (z.B. Osteoporose, Hochgeschwindigkeits- oder Spezialanwendungen, Anwendungen mit Personen, die nicht vom laufenden Laufgurt springen können, wie z.B. Kinder, körperlich beeinträchtigte Personen usw.).
Diese mechanische Bewegungsenergie (kinetische Energie) wirkt vor allem auch durch die Beschleunigung und Bewegung der Körperteile durch den motorbetriebenen Laufgurt und den motorbetriebenen Steigungswinkel des Laufbandgerätes, wird durch den menschlichen Körper absorbiert resp. setzt den Körper und Körperteile in Bewegung und sorgt in Folge dadurch für die gewünschte Belastung und Stimulation von Muskeln, Gelenken, Skelett, Nerven und das Herz-Kreislauf-System des Körpers, wodurch dann Gangtraining, Therapien und Diagnostik ermöglicht werden.
Die Zweckbestimmung von Laufbändern für Physiotherapie und/oder diagnostische Anwendung sind eindeutig, denn Laufbänder dienen als aktives Bewegungsgeräte für Mobilisierung, Balancetraining und Belastungsgerät für Stress und Diagnose.
So impliziert es unserer Einschätzung nach auch der EUDAMED EMDN Code: Z129006
Infolgedessen ist mindestens die Klassifizierungs-Regel 9 anzuwenden.
Wenn ein Produkt unter mehrere Regeln fällt, ist die Regel mit der höchsten Risikoklasse maßgeblich. Das bedeutet:
Die strengste Regel bestimmt die endgültige Klassifizierung.
Dies dient dem Schutz der Patienten und der Sicherheit des Produkts.
Siehe MDR Anhang VIII Kapitel II Durchführungsvorschrift 3.5. „Wenn unter Berücksichtigung der vom Hersteller festgelegten Zweckbestimmung auf ein und dasselbe Produkt mehrere Regeln oder innerhalb derselben Regel mehrere Unterregeln anwendbar sind, so gilt die strengste Regel/Unterregel, sodass das Produkt in die jeweils höchste Klasse eingestuft wird.“
Ein Laufband kann also je nach Funktion, Spezifikation sowie Zweckbestimmung und/oder Integrierung in Systeme theoretisch unter mehrere Klassifizierungsregeln fallen:
Regel 9 (aktive therapeutische Produkte, z.B. alleinstehendes Laufband)
Regel 10 (aktive Produkte zur Überwachung physiologischer Parameter, z.B. EKG oder Stress-Test System = EKG mit Laufband) Regel 11 (Software)
Wenn alle Komponenten zusammenarbeiten und medizinisch relevante Daten liefern, kann das gesamte System als Medizinprodukt betrachtet werden. Siehe auch MDR Artikel 22 „Systeme und Behandlungseinheiten“.
Die Risikoklasse richtet sich nach dem höchsten Risikoanteil im System – meist das EKG oder die Software zur Auswertung.
Beispiel: EMDN Code: Z12050101: Stress analysis systems oder GMDN Code: 17877 Exercise stress testing system oder GMDN Code 17895: "Metabolic Carts, Stress Exercise / STRESS EXERCISE TROLLEY"
Definition: A system used to monitor cardiovascular function during physical exercise, typically including a treadmill or ergometer and ECG monitoring.
Regulatorische Guidance Dokumente:
in Deutsch:
Die Klassifizierung verwendeter Medizinprodukte durch die EU-Medizinproduktegesetzgebung ist ein risikobasiertes System, das die Gefährdung von Medizinprodukten berücksichtigt den menschlichen Körper und die potenziellen Risiken, die mit den Geräten verbunden sind. Dieser Ansatz verwendet eine Reihe von Kriterien, die auf verschiedene Weise kombiniert werden können zur Bestimmung der Klassifizierung, z.B. Dauer des Kontakts mit dem Körper, Grad der Invasivität, lokale vs. systemische Wirkung, potenzielle Toxizität, der Körperteil, der von der Verwendung des Geräts betroffen ist, und ob das Gerät von einer Energiequelle abhängig ist. Die Kriterien können dann auf a angewendet werden große Auswahl an verschiedenen medizinischen Geräten und Technologien. Diese werden als „Einstufungsregeln“ bezeichnet und sind in Anhang VIII aufgeführt Verordnung (EU) 2017/745 über Medizinprodukte (MDR). Sie entsprechen weitgehend den Klassifizierungsregeln des International Medical Device Regulators Forum (IMDRF) im Leitliniendokument GHTF/SG1/N77:2012.
[…]
Die Guidance Dokumente der MDCG werden von den Behörden und Notified Bodies als verbindlich angesehen.
Beispiele von Risikoklassen als Auszug aus dem h/p/cosmos Klassifizierungsprotokoll document ID: 0684 rev. 1.4, ergänzt mit BfArM Entscheidung vom 28.02.2025 mit Geschäftszeichen: 91.3.32-5634-K-0049/24
Risk Class | Medical Device Risk | Examples | CE-marking | Notified Body |
Class I | low Risk | hospital beds, walking aids, manual wheelchairs, parallel bars, expander training devices for rehab | c | no |
Class Is | sterile medical devices | sterile urine bags, wound dressing, etc. | c+4-digit no. | yes |
Class Im | medical device with measuring function | scales, blood pressure monitor (non active and non invasive), etc. | c+4-digit no. | yes |
Class Ir | reusable surgical instruments | surgical equipment sterilized and reused by hospitals etc. („r“ stands für „reusable“) | c+4-digit no. | yes |
Class IIa | medium Risk | treadmills with motor drive (with normal medium risk, based on BfArM decision 28.02.2025 reference 91.3.32-5634-K-0049/24), medical ergometers, electrocardiographs, electronic thermometers, electronic blood pressure measuring equipment, ultrasonic device, external hearing aids, short term corrective contact lenses, muscle stimulators, surgical gloves, dental filling materials and pins, medical device software intended to monitor physiological processes that are not considered to be vital, medical devices intended to be used to obtain readings of vital physiological signals in routine check-ups including monitoring at home | c+4-digit no. | yes |
Class IIb | medium to high Risk | treadmills with motor drive and high potential risks, defibrillator, lung ventilators, patient monitors, X-Ray, CT, etc. | c+4-digit no. | yes |
Class III | high Risk | stents, breast implants, implantable artificial joints, implantable heart pacemakers, heart valves, medical device software intended to perform diagnosis by means of image analysis for making treatment decisions in patients with acute stroke, etc. | c+4-digit no. | yes |
Die ohnehin obligatorische CE-Kennzeichnung von Medizinprodukten ist in solchen Fällen gemäß Artikel 20 Abs. 5 der MDR um die vierstellige Kennnummer der jeweiligen Benannten Stelle zu ergänzen, mit welcher der Hersteller im Rahmen der Konformitätsbewertung zusammengearbeitet und die das die Verkehrsfähigkeit begründende Zertifikat ausgestellt hat. Diese CE-
Kennzeichnung samt Kennnummer ist auch in der Konformitätserklärung des Herstellers, in der Gebrauchsanweisung des Produktes sowie auf der Handelspackung anzugeben. Siehe Artikel 20 Abs. 3 MDR.
Es ist auch unstrittig, dass durch den starken Motorantrieb von Laufbändern und die damit verbundene Energiezufuhr / Energieaustausch und die daraus resultierende Belastung für den Patienten potentielle Gefährdung besteht, die grösser ist als bei einer Ruhe-EKG Anwendung mit einen EKG der Risikoklasse IIa.
Die potentielle Gefährdung besteht sowohl in der Anwendung der Mechanotherapie, Gangtherapie, Physiotherapie als auch bei der Ergometrie auf dem Laufband mit EKG in der Stress-Test-Funktion z.B. beim BRUCE Protokoll.
Patienten sind vielfach auch eingeschränkt in ihrer Mobilität (z.B. nach Schlaganfall) und/oder in ihrer Kommunikationsfähigkeit,
z.B. wenn zusätzlich auch ein Mundstück oder eine Gesichtsmaske zur VO2max. Messung / CPET verwendet wird.
Siehe u.a. auch Ergometrie Leitlinien der DGK.
Auszug daraus: https://leitlinien.dgk.org/files/2018_Manual_Stellenwert_Ergometrie.pdf
Indikationsstellung
Wie bei allen Untersuchungsverfahren, muss der Durchführung einer ergometrischen Untersuchung eine rechtfertigende Indikationsstellung zugrunde liegen.
Diese ergibt sich aus den Empfehlungen der .Tab. 6, 8, 9, 10, 11 und 12.
Wenn z. B. bereits klinisch-anamnestisch absehbar ist, dass eine Ergometrie hinsichtlich eines Ischämienachweises diagnostisch nicht verwertbar sein wird (z. B.Patienten mit schweren Begleiterkrankungen bzw. solchen, bei denen ein erhöhtes Risiko einer Kreislaufinstabilität zu erwarten ist), sollte sie gar nicht erst durchgeführt werden. Es sollten dann primär alternative (bildgebende) Verfahren zur Ischämiediagnostik angewandt werden [2, 3].
Vor der Belastungsuntersuchung sind absolute und relative Kontraindikationen (KI) auszuschließen (.Tab. 4). Bei relativen KI sollte eine Ergometrie nur dann erwogen werden, wenn zu erwarten ist, dass der Nutzen und die diagnostische Ausbeute das potenzielle Risiko deutlich überwiegen.
Bei jedem Belastungs-EKG müssen Möglichkeiten zur Behandlung von Zwischenfällen bis hin zur Reanimation gegeben sein. Ein Defibrillator gehört unabdingbar zur Notfallausrüstung (muss regelmäßig überprüft werden). Dabei ist ein Defibrillator pro Funktionstrakt/Praxis dann ausreichend, wenn alle Räume, in denen Ergometrien durchgeführt werden, unmittelbar benachbart sind und somit die Zugriffszeit auf einen Defibrillator gleich kurz ist.
Zusammenfassend gehört zur Notfallausrüstung:
Defibrillator,
Ausrüstung zur Intubation,
Ausrüstung zur Infusionstherapie,
Notfallmedikamente,
Vorkehrungen zur sofortigen O2-Gabe,
Telefon im Ergometrieraum.
….
Regelmäßiges Training der EKG-Fach- kraft (mindestens 2-jährlich) in Reanimationsmaßnahmen gemäß den jeweils aktuellen Leitlinien des ERC (European Resuscitation Council) sind zwingend notwendig und sollten dokumentiert werden.
und neuere Fassung: https://leitlinien.dgk.org/files/2025_manual_stellenwert_der_ergometrie.pdf
--- Ende des Auszugs ---
Risiken und mögliche Folgen:
Um Risiken in der Anwendung, Betrieb und auch der damit verbundenen Haftung von Medizinprodukten zu minimieren sind u.a. folgende Massnahmen unerlässlich:
Strikte Einhaltung aller regulatorischen Anforderungen wie EU Verordnungen, Gesetze, Betreiberverordnungen und Regularien.
Strikte Einhaltung aller Sicherheitsvorschriften der Medizinprodukte-Hersteller laut Gebrauchsanweisung, Beschriftung und Warnhinweise / Gefahrenhinweise.
Schulung und Schulungsdokumentation für Betreiber der Medizinprodukte sowie Risikomanagement.
Ausreichende Haftpflichtversicherung für Hersteller, Händler (alle Wirtschaftsakteure) und Betreiber.
Korrekte Konformitätsbewertung, Risiko-Klassifizierung und Kennzeichnung durch den Hersteller.
Mitwirkungspflicht der Händler (alle Wirtschaftsakteure) beim Inverkehrbringen und bei der Marktüberwachung.
Verletzungen nach einem Unfall auf einem Laufband sind meist Schürfwunden, Hautverbrennungen, Prellungen, Blutergüsse/Hämatome, Quetschungen und Knochenbrüche/Frakturen als Folgen eines Sturzes oder Gleichgewichtsverlust.
Auslöser können sein: Stolpern, Ausrutschen, Balanceverlust, Erschöpfung, Überbelastung, Ohnmacht, Kreislaufversagen, Fehlbedienung des Gerätes, Missachtung Sicherheitsvorkehrungen oder/und Aufsichtspflicht oder auch technischer Defekt des Laufbandes.
Todesfälle im Zusammenhang mit Belastungs-Ergometrie auf dem Laufband sind selten, aber nicht ausgeschlossen. Hier sind die wichtigsten Erkenntnisse aus aktuellen medizinischen Quellen:
Wird häufig zur Diagnose von koronarer Herzkrankheit, zur Risikostratifizierung und zur Therapiekontrolle
eingesetzt.
Die Belastung erfolgt meist bis zur Zielherzfrequenz oder bis zum Auftreten von Symptomen.
Laufbandtests sind in den USA verbreiteter, in Europa wird häufiger das Fahrradergometer verwendet
Laut dem MSD Manual und anderen Fachquellen sind die schwerwiegendsten Risiken:
Diese treten jedoch selten auf. Risken der Stresstestung sind Infarkte und der plötzliche Herztod, die bei ungefähr 1/5000 Patienten auftreten. Die Stresstestung hat mehrere absolute und relative Kontraindikationen.
Quelle: https://www.msdmanuals.com/de/profi/herz-kreislauf-krankheiten/kardiovaskul%C3%A4re-tests-und-verfahren/stresstests#Diagnostische-Stresstestmethodologie_v932065_de
In den USA werden laut Studien mehr als 10 Millionen Belastungstests pro Jahr durchgeführt, davon ein Großteil auf dem Laufband. In Europa ist der Anteil der Laufbandtests geringer, aber dennoch relevant – insbesondere in spezialisierten kardiologischen Einrichtungen und sportmedizinischen Zentren.
Funktionsbeschreibung eines Laufbands (Auszug als Beispiel):
Laufband mit Elektromotorantrieb, das eine Person unter vordefinierten Bedingungen belastet. Lastvariabel durch Einstellung von Laufgeschwindigkeit und Neigung. Vorgesehen für Diagnose (Stresstest, Ganganalyse, etc.) und Therapie (Rehabilitation, Gangtraining, Gangkorrektur, etc.).
Das Laufband hat zwei wesentliche Leistungsmerkmale: Geschwindigkeit und Steigung. Die Rotation des Laufgurts stellt die Geschwindigkeit dar. Das Aufstellen des gesamten Laufbandrahmens inkl. der Lauffläche ermöglicht die Steigung. Beide Parameter können manuell am UserTerminal eingestellt werden. Weiterhin kann das Laufband über vor- und selbstdefinierte Modi betrieben werden. Die Bedienung kann ebenfalls über externe Geräte erfolgen (PC, EKG, etc.).
[…] Ende des Auszugs.
Zweckbestimmung eines Laufbands (Auszug als Beispiel):
h/p/cosmos medizinische Laufbänder sind zum Gehen oder Laufen bestimmt und werden eingesetzt für
❚ Freizeit-Fitness-Training (inkl. Athleten)
❚ Gangtraining (mit oder ohne Körpergewichtsentlastung)
h/p/cosmos medizinische Laufbänder können in Kombination mit externen Geräten zum Gehen oder Laufen eingesetzt werden als
❚ Stressgeräte für neuromuskuläre und biomechanische Messungen (z. B. EEG, EMG, Bewegungsanalyse)
❚ Stressgeräte für kardiovaskuläre Messungen (z. B. EKG)
❚ Stressgeräte für kardiopulmonale Messungen (z. B. Ergospirometrie)
[…] Ende des Auszugs.
Die Zweckbestimmung eines medizinischen Laufbands ist es demnach, einen Patienten als Stressgerät zu belasten. Diese Belastung des Patienten kann in der Ergometrie sogar so weit gehen, dass z.B. versucht wird eine Herzerkrankung unter extremer Belastung zu erkennen.
Bestimmungsgemässer Anwender (Auszug als Beispiel):
Ausschließlich medizinisches Personal,
das sorgfältig entsprechend dieser Gebrauchsanweisung geschult wurde
das, wo anwendbar und notwendig, entsprechend der Anweisung des Arztes arbeitet
der Patient ist nicht der bestimmungsgemäße Anwender.
Allerdings ist der bestimmungsgemäße Anwender dazu autorisiert, dem Patienten unter permanenter Aufsicht die Bedienung des Geräts entsprechend den Anweisungen zu gestatten. Das bedeutet, dass die Bedienung des Gerätes jederzeit unter Berücksichtigung der körperlichen und geistigen Verfassung des Probanden in der Verantwortung des bestimmungsgemäßen Anwenders bleibt. Der bestimmungsgemäße Anwender muss sich ständig in Reichweite befinden (Patientenumgebung = 1,5 m Radius).
Bestimmungsgemässe Patientengruppen / Zielgruppen (Auszug als Beispiel):
Erwachsene und Kinder > 1 Jahr.
Es ist wichtig, darauf hinzuweisen, dass die Entscheidung, die Geräte mit ihren potenziellen Risiken und Komplikationen für die Diagnose, Rehabilitation oder Therapie eines bestimmten Patienten einzusetzen, im Wesentlichen in der Verantwortung des medizinischen Personals liegt. Die Beurteilung des klinischen Anwenders hingegen muss sich auf den aktuellen Stand der medizinischen Wissenschaft und die spezifische Situation des Patienten stützen. Die Indikationen, Zielpopulation und Ziel- anwendergruppen für Laufbandtests und -behandlungen müssen vom Arzt entschieden werden und müssen sich in erster Linie aus international anerkannten Richtlinien ableiten.
Bestimmungsgemässe Anwendungsdauer (Auszug als Beispiel):
Vorübergehend: Normalerweise für einen kontinuierlichen Gebrauch von weniger als 60 Minuten vorgesehen. Entsprechend der Vorgabe des Arztes.
Auszug aus der MDR:
DE: https://eur-lex.europa.eu/legal-content/DE/TXT/HTML/?uri=CELEX:32017R0745&from=DE#anx_VIII
Artikel 2 Begriffsbestimmungen […]
4. | „aktives Produkt“ bezeichnet ein Produkt, dessen Betrieb von einer Energiequelle mit Ausnahme der für diesen Zweck durch den menschlichen Körper oder durch die Schwerkraft erzeugten Energie abhängig ist und das mittels Änderung der Dichte oder Umwandlung dieser Energie wirkt. Ein Produkt, das zur Übertragung von Energie, Stoffen oder anderen Elementen zwischen einem aktiven Produkt und dem Patienten eingesetzt wird, ohne dass dabei eine wesentliche Veränderung von Energie, Stoffen oder Parametern eintritt, gilt nicht als aktives Produkt. Software gilt ebenfalls als aktives Produkt; |
[…]
Alle aktiven therapeutischen Produkte, die zur Abgabe oder zum Austausch von Energie bestimmt sind, gehören zur Klasse IIa, es sei denn, die Abgabe von Energie an den menschlichen Körper oder der Austausch von Energie mit dem menschlichen Körper kann unter Berücksichtigung der Art, der Dichte und des Körperteils, an dem die Energie angewandt wird, aufgrund der Merkmale des Produkts eine potenzielle Gefährdung darstellen; in diesem Fall werden sie der Klasse IIb zugeordnet.
Alle aktiven Produkte, die dazu bestimmt sind, die Leistung von aktiven therapeutischen Produkten der Klasse IIb zu steuern oder zu kontrollieren oder die Leistung dieser Produkte direkt zu beeinflussen, werden der Klasse IIb zugeordnet.
Alle aktiven Produkte, die zum Aussenden ionisierender Strahlung für therapeutische Zwecke bestimmt sind, einschließlich Produkten, die solche Produkte steuern oder kontrollieren oder die deren Leistung direkt beeinflussen, werden der Klasse IIb zugeordnet.
Alle aktiven Produkte, die dazu bestimmt sind, die Leistung von aktiven implantierbaren Produkten zu steuern, zu kontrollieren oder direkt zu beeinflussen, werden der Klasse III zugeordnet.
Aktive Produkte zu Diagnose- und Überwachungszwecken gehören zur Klasse IIa,
wenn sie dazu bestimmt sind, Energie abzugeben, die vom menschlichen Körper resorbiert wird — mit Ausnahme von Produkten, die dazu bestimmt sind, den Körper des Patienten im sichtbaren Spektralbereich auszuleuchten; in diesem Fall werden sie der Klasse I zugeordnet,
wenn sie zur In-vivo-Darstellung der Verteilung von Radiopharmaka bestimmt sind oder
wenn sie dazu bestimmt sind, eine direkte Diagnose oder Kontrolle von vitalen Körperfunktionen zu ermöglichen, es sei denn, sie sind speziell für die Kontrolle von vitalen physiologischen Parametern bestimmt und die Art der Änderung dieser Parameter könnte zu einer unmittelbaren Gefahr für den Patienten führen, z.B. Änderung der Herzfunktion, der Atmung oder der Aktivität des zentralen Nervensystems, oder wenn sie für die Diagnose in klinischen Situationen, in denen der Patient in unmittelbarer Gefahr schwebt, bestimmt sind; in diesen Fällen werden sie der Klasse IIb zugeordnet. Aktive Produkte, die zum Aussenden ionisierender Strahlung sowie für die radiologische Diagnostik oder die radiologische Therapie bestimmt sind, einschließlich Produkte für die interventionelle Radiologie und Produkte, die solche Produkte steuern
oder kontrollieren oder die deren Leistung unmittelbar beeinflussen, werden der Klasse IIb zugeordnet.
Hier einige Unterschiede
Anforderung und erhebliche Kosten | Klasse I | Klasse IIa | Klasse IIb |
QM Zertifizierung des Herstellers durch eine Benannte Stelle (Notified Body) | nein | ja | ja |
jährliche QM Qualitätsmanagement System Audits des Herstellers durch Benannte Stelle | nein | ja | ja |
Technische Dokumentation Erstellung | einfacher | aufwändiger | aufwändiger |
klinische Daten CER Clinical Evaluation Report | einfacher | aufwändiger | aufwändiger |
Überprüfung der technischen Dokumentation durch Benannte Stelle vor Inverkehrbringen | nein | ja | ja |
regelmässige wiederkehrende Überprüfung der technischen Dokumentation durch Benannte Stelle | nein | ja | ja |
PSUR Report / PMS Report erstellen und einreichen PSUR: Periodic Safety Update Report PMS: Post Market Surveillance | PMS-Report „bei Bedarf“ | PSUR „bei Bedarf“, mind. alle 2 Jahre | PSUR „bei Bedarf“, mindestens jährlich |
Empfänger des PSUR bzw. des PMS-Reports | Behörde (auf Verlangen) | Behörde (auf Verlangen) und Benannte Stelle | Behörde (auf Verlangen) und Benannte Stelle |
Verantwortliche Person für regulatorische Konformität. Person for Regulatory Compliance PRRC | nur unter bestimmten Bedingungen | mit nachgewiesener Qualifikation | mit nachgewiesener Qualifikation |
Diese Unterschiede machen jährlich schnell 6-stellige Euro-Beträge aus (bei sehr grossen Herstellern und Stückzahlen auch Millionen Euros) für interne Mitarbeiterkosten und externe Kosten z.B. für unabhängige Prüflabore mit DAkkS Akkreditierung, Dienstleister, Behörden und Benannte Stelle (Notified Body, z.B. TÜV) und verringern die „Time To Market“ Zeit erheblich.
Die ISO 13485 verlangt, dass der Hersteller die regulatorischen Anforderungen kennt und umsetzt – dazu gehört auch die korrekte Klassifizierung des Produkts gemäß MDR. Die Verantwortung liegt beim Hersteller, nicht bei der Benannten Stelle.
In der technischen Dokumentation muss die Risikoklasse des Produkts angegeben und begründet werden. ISO 13485 fordert eine vollständige und nachvollziehbare Dokumentation, die auch die angewandten Klassifizierungsregeln (z. B. aus Anhang VIII MDR) umfasst.
Die ISO 13485 verweist auf die ISO 14971 für das Risikomanagement. Die Risikoklasse beeinflusst die Tiefe und den Umfang der Risikoanalyse. Eine falsche Klassifizierung kann zu unzureichender Risikobewertung führen – was wiederum gegen ISO 13485 verstößt.
Je nach Risikoklasse muss eine Benannte Stelle in das Konformitätsbewertungsverfahren eingebunden werden. ISO 13485 verlangt, dass alle regulatorischen Anforderungen – einschließlich der korrekten Einbindung – erfüllt werden.
Die Norm fordert, dass alle Personen, die mit regulatorischen Aufgaben betraut sind (z. B. Klassifizierung, Dokumentation, Risikomanagement), entsprechend geschult und kompetent sind. Eine falsche Klassifizierung kann auf mangelnde Schulung hinweisen und ist ein Nichtkonformitätsrisiko.
ISO 13485 verlangt regelmäßige Audits. Eine fehlerhafte Klassifizierung muss als Abweichung erkannt und durch Korrekturmaßnahmen behoben werden. Wiederholte oder bewusste Verstöße können zur Aberkennung der Zertifizierung führen.
Die ISO 13485 verpflichtet Hersteller indirekt zur korrekten Risikoklassifizierung, indem sie die Einhaltung aller regulatorischen Anforderungen, eine vollständige Dokumentation, ein wirksames Risikomanagement und kompetente Mitarbeiter fordert. Eine bewusste oder fahrlässige Herabstufung der Risikoklasse stellt nicht nur einen Verstoß gegen die MDR dar, sondern auch gegen die ISO 13485 – mit möglichen Folgen wie Auditabweichungen, Zertifikatsverlust oder Marktverbot.
Worin liegt u.a. der Wettbewerbsvorteil bei falscher Klassifizierung (zu geringe Risikoklasse)?
Die falsche Klassifizierung von Laufbändern stellt nicht nur einen Verstoss gegen die EU Medizinprodukteverordnung MDR und das MPDG Medizinprodukterecht-Durchführungsgesetz dar, sondern auch einen unlauteren Wettbewerb.
Hersteller von Klasse I Produkten sparen jährlich sehr viel Zeit und Geld und können ohne die Notwendigkeit einer unabhängigen Benannten Stelle (Notified Body) Medizinprodukte auch viel früher auf den Markt bringen.
Hersteller (Art. 10 MDR)
Konformitätsbewertung durchführen
Technische Dokumentation erstellen
CE-Kennzeichnung anbringen
„Person Responsible for Regulatory Compliance“ benennen
Registrierung in EUDAMED
System zur Überwachung nach dem Inverkehrbringen einrichten
Sicherheitsberichte regelmäßig aktualisieren
Vorkommnisse und Trends analysieren und melden
Korrekturmaßnahmen einleiten
Importeur (Art. 13 MDR) resp. Händler (Art. 14 MDR)
Prüfen, ob das Produkt CE-gekennzeichnet ist
Herstellerinformationen kontrollieren
Name und Adresse auf dem Produkt oder der Verpackung anbringen
Produktregistrierung in EUDAMED
Rückverfolgbarkeit sicherstellen
Konformität vor Bereitstellung prüfen (z. B. CE-Kennzeichnung, Gebrauchsanweisung, Konformitätserklärung)
Lagerung und Transport sicherstellen
Hat der Importeur mit seinen zusätzlichen(!) Kennzeichnungen nicht die Kennzeichnungen des Herstellers verdeckt?
Hat der Hersteller die UDI vergeben?
Scheint das Produkt konform mit den gesetzlichen Vorgaben zu sein?
Beschwerden und Vorkommnisse weiterleiten sowie mit Behörden kooperieren
Vorkommnisse an Hersteller und Behörden melden
Register über nichtkonforme Produkte führen
Bei Rückrufen und Sicherheitsmaßnahmen mitwirken
Dokumentation zur Rückverfolgbarkeit bereithalten
Quellen https://eur-lex.europa.eu/legal-content/DE/TXT/HTML/?uri=CELEX:32017R0745#anx_VIII https://www.ihk.de/bochum/hauptnavigation/branchenbetreuung/dienstleistung/gesundheitswirtschaft/faq-fuer-haendler-6637384
Laufbänder mit Motorantrieb sind auch Maschinen:
Eine weitere wichtige Tatsache ist für Hersteller und Händler zu beachten, dass Laufbänder mit Motorantrieb neben der MDR für Medizinprodukte auch unter die EU Maschinenverordnung (EU) 2023/1230 (früher Maschinenrichtlinie 2006/42/EG) fallen.
Hierzu ist auch eine Konformitätserklärung für Maschinen erforderlich mit Erstellung einer Technischen Dokumentation und Ernennung eines CE-Beauftragten mit Benennung einer verantwortlichen Person für die technische Dokumentation und Konformität.
Auch die EU Maschinenverordnung regelt essentielle Verantwortungen innerhalb der Europäischen Union sehr klar. Beispiele:
Artikel 10
[…]
Die Hersteller gewährleisten, wenn sie eine Maschine oder ein dazugehöriges Produkt in Verkehr bringen oder in Betrieb nehmen, dass die Maschine oder das dazugehörige Produkt gemäß den grundlegenden Sicherheits- und Gesundheitsschutzanforderungen nach Anhang III konstruiert und gebaut wurde.
Vor dem Inverkehrbringen oder der Inbetriebnahme einer Maschine oder eines dazugehörigen Produkts erstellen die Hersteller die in Anhang IV Teil A aufgeführten technischen Unterlagen und führen das in Artikel 25 genannte einschlägige Konformitätsbewertungsverfahren durch oder lassen es durchführen.
Wurde anhand dieses Konformitätsbewertungsverfahren nachgewiesen, dass die Maschine oder ein dazugehöriges Produkt den grundlegenden Sicherheits- und Gesundheitsschutzanforderungen nach Anhang III entspricht, stellen die Hersteller die EU-Konformitätserklärung gemäß Artikel 21 aus und bringen die CE-Kennzeichnung gemäß Artikel 24 an.
[…]
Artikel 15
Die Händler berücksichtigen die Vorschriften dieser Verordnung mit der gebührenden Sorgfalt, wenn sie eine Maschine oder ein dazugehöriges Produkt auf dem Markt bereitstellen.
Bevor sie eine Maschine oder ein dazugehöriges Produkt auf dem Markt bereitstellen, überprüfen die Händler, ob a)die Maschine bzw. das dazugehörige Produkt mit der CE-Kennzeichnung versehen ist;
b)der Maschine bzw. dem dazugehörigen Produkt die EU-Konformitätserklärung entsprechend Artikel 10 Absatz 8 beiliegt;
[…]
https://eur-lex.europa.eu/eli/reg/2023/1230/oj
„Produkte, die auch Maschinen im Sinne des Artikels 2 Absatz 2 Buchstabe a der Richtlinie 2006/42/EG des Europäischen Parlaments und des Rates sind, müssen − falls eine gemäß dieser Richtlinie relevante Gefährdung besteht − den grundlegenden Gesundheits- und Sicherheitsanforderungen gemäß Anhang I dieser Richtlinie entsprechen, sofern diese Anforderungen spezifischer sind als die grundlegenden Sicherheits- und Leistungsanforderungen gemäß Anhang I Kapitel II der vorliegenden Verordnung.“
Quelle: Art. 1 Abs. 12 MDR; Art. 1 Abs. 6 IVDR
Interessanter Artikel dazu: https://www.johner-institut.de/blog/systems-engineering/maschinenrichtlinie-medizinprodukte/
Die EU-Maschinenverordnung 2023/1230 ersetzt die EU-Maschinenrichtlinie 2006/42/EG und die Artikel treten schon ab dem
13. Juli 2023 und dann vollständig mit allen Artikeln ab dem 14. Januar 2027 in Kraft.
Der Gesetzgeber überträgt die EU-Richtlinien und Verordnungen zur CE-Kennzeichnung in nationales Recht. Unternehmen sind verpflichtet, Konformität in sämtlichen CE-Prozessen zu gewährleisten.
Zentral ist dabei die Rolle der CE-Beauftragten. Hier ist in Deutschland u.a. geregelt durch das Gesetz über die Bereitstellung von Produkten auf dem Markt* (Produktsicherheitsgesetz - ProdSG) das auf die Maschinenrichtlinie / Maschinenverordnung verweist.
https://www.gesetze-im-internet.de/prodsg_2021/
Zusammenfassung:
Laufbänder mit Motorantrieb als Medizinprodukt sind immer nach (EU) 2017/745 MDR Regel 9 und ggfs. zusätzlich der Unterregel 10 als Klasse IIa oder Klasse IIb und zusätzlich auch als Maschinen einzustufen.
Hersteller von Laufbändern müssen von akkreditierten / zertifizierten unabhängigen Benannten Stellen nach MDR zertifiziert sein und deren Qualitätsmanagement-System sowie technische Dokumentationen, PSUR Berichte mit PMS Markt- beobachtung und klinische Daten (CER File) sind regelmässig zu überwachen.
Vergleich: Genauso wie ein Mensch sich nicht selbst in Form einer „Selbsterklärung“ ohne erfolgreich absolvierte Prüfung einen eigenen Führerschein ausstellen darf (auch wenn er denkt, dass er Auto fahren kann) und/oder ein technisch versierter Mensch sich in einer „Selbsterklärung“ keine TÜV-Plakette ausstellen darf (auch wenn er denkt, dass sein Auto sicher ist) so müssen Hersteller sowie deren QM-Systeme samt Risikomanagement, klinischer Daten und TecDoc aller Klasse IIa und/oder IIb Medizinprodukte von unabhängigen und akkreditierte Stellen zertifiziert und jährlich überwacht werden.
Eine falsche Klassifizierung eines Medizinproduktes oder/und fehlende Konformität mit der EU-Maschinenverordnung führen dazu, dass das Produkt nicht verkehrsfähig ist und somit auch nicht auf dem Europäischen Markt vertrieben bzw. in Verkehr gebracht werden darf. Bewerbung und Abgabe eines nicht verkehrsfähigen Produktes sind nicht zulässig.
Der Verstoß gegen die Vorgaben aus Artikel 13 bzw. 14 MDR und auch gegen die Vorgaben der EU-Maschinenverordnung 2023/1230 stellen auch einen wettbewerbsrechtlich relevanten Rechtsbruch im Sinne von § 3a UWG dar.
Wirtschaftsakteure wie Händler und Importeure haben Mitwirkungspflichten auch bei Kontrolle der Hersteller-Dokumente und sind mit verantwortlich, dass entsprechende EU-Konformitätserklärungen den Produkten beiliegen.
Wer eine Maschine oder ein Sicherheitsbauteil vorsätzlich oder fahrlässig ohne EG-Konformitätserklärung oder CE- Kennzeichnung in den Verkehr bringt, handelt ordnungswidrig (§ 8 Nr. 9 ProdSV). Die Ordnungswidrigkeit kann mit einer Geldbuße bis zu hunderttausend Euro geahndet werden (vgl. § 28 Abs. 2 Produktsicherheitsgesetz (ProdSG)). Link
Die Landesbehörden, Regierungspräsidien, Gewerbeaufsichtsämter und Gesundheitsämter der Bundesländer sind für die operative Marktüberwachung zuständig, können Stichproben, Produktprüfungen und Inspektionen bei Herstellern, Händlern und Importeuren durchführen und können Bewertungen von Beschwerden und Vorkommnissen machen.
Autor: Franz Harrer
h/p/cosmos sports & medical gmbh
Co-Gründer, Gesellschafter und Experte in Technik, Riskomanagement und Regulatory-Affairs seit 1988 Anlage: Webfunde zu Gerichtsurteil bei Medizinprodukt mit falscher Risikoklasse
Webfunde:
Es gibt erste Gerichtsurteile, in denen ein Medizinprodukt falsch klassifiziert wurde und dies zu rechtlichen Konsequenzen
führte. Hier ein besonders relevanter Fall:
Eine dermatologische Software-App zur Untersuchung von Hautveränderungen wurde vom Hersteller als
Das Gericht entschied jedoch, dass die App medizinische Informationen zur Diagnose bereitstellt und daher gemäß Regel 11 MDR mindestens in Klasse IIa gehört.
Die App hätte eine Benannte Stelle zur CE-Zertifizierung benötigt.
Die falsche Klassifizierung führte zu einem Wettbewerbsstreit mit einem Mitbewerber.
Das Gericht betonte die Bedeutung der Zweckbestimmung und der tatsächlichen Funktionalität des Produkts.
Eine falsche Risikoklassifizierung kann zu:
Die Zweckbestimmung, die technische Funktion und die tatsächliche Nutzung sind entscheidend für die korrekte Klassifizierung. Quelle / References: https://www.landesrecht-hamburg.de/bsha/document/NJRE001563508

Gericht: Landgericht Hannover, Urteil vom 18.07.2001 - 22 O 1075/01 Wettbewerbsrechtliche Stellung des European Authorized Representative (EAR) […]
Die Klägerin verlangt von der Beklagten als EAR für zwei Zahnbleichprodukte eines kalifornischen Importeurs, das Inverkehrbringen dieser Produkte ohne die für die Klassifizierung als Medizinprodukt Klasse Ila erforderlichen Zertifizierungsverfahren zu unterlassen; sie selbst vertreibt in Anwendung und Wirkungsweise ähnliche Produkte als Medizinprodukte der Klasse IIa mit den zugehörigen Zertifikationsverfahren.
[…]
[…]
Die Klage ist begründet; die Klägerin kann von der Beklagten verlangen, das Inverkehrbringen der streitbefangenen Produkte ohne die für ein Medizinprodukt der Klasse Ila erforderliche Zertifikation zu unterlassen.
Der Unterlassungsanspruch ergibt sich aus § 1 UWG. Quelle: Medizinprodukte Journal 9. Jahrgang· Heft 2 · 2002

Stellt die Aufsichtsbehörde fest, dass eine Maschine ohne die erforderliche Konformitätserklärung und CE-Kennzeichnung betrieben wird, muss der Arbeitgeber möglicherweise mit einer Stilllegungsanordnung bis zur Herstellung des rechtskonformen Zustandes rechnen.
Kommt es zu einem Unfall an solch einer Maschine, sind strafrechtliche Ermittlungen sowohl gegen den Inverkehrbringer als auch gegen den Arbeitgeber möglich. Quelle: https://www.komnet.nrw.de/_sitetools/dialog/5364